はじめに
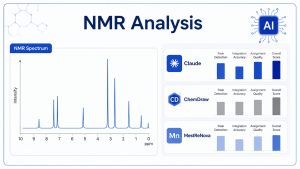
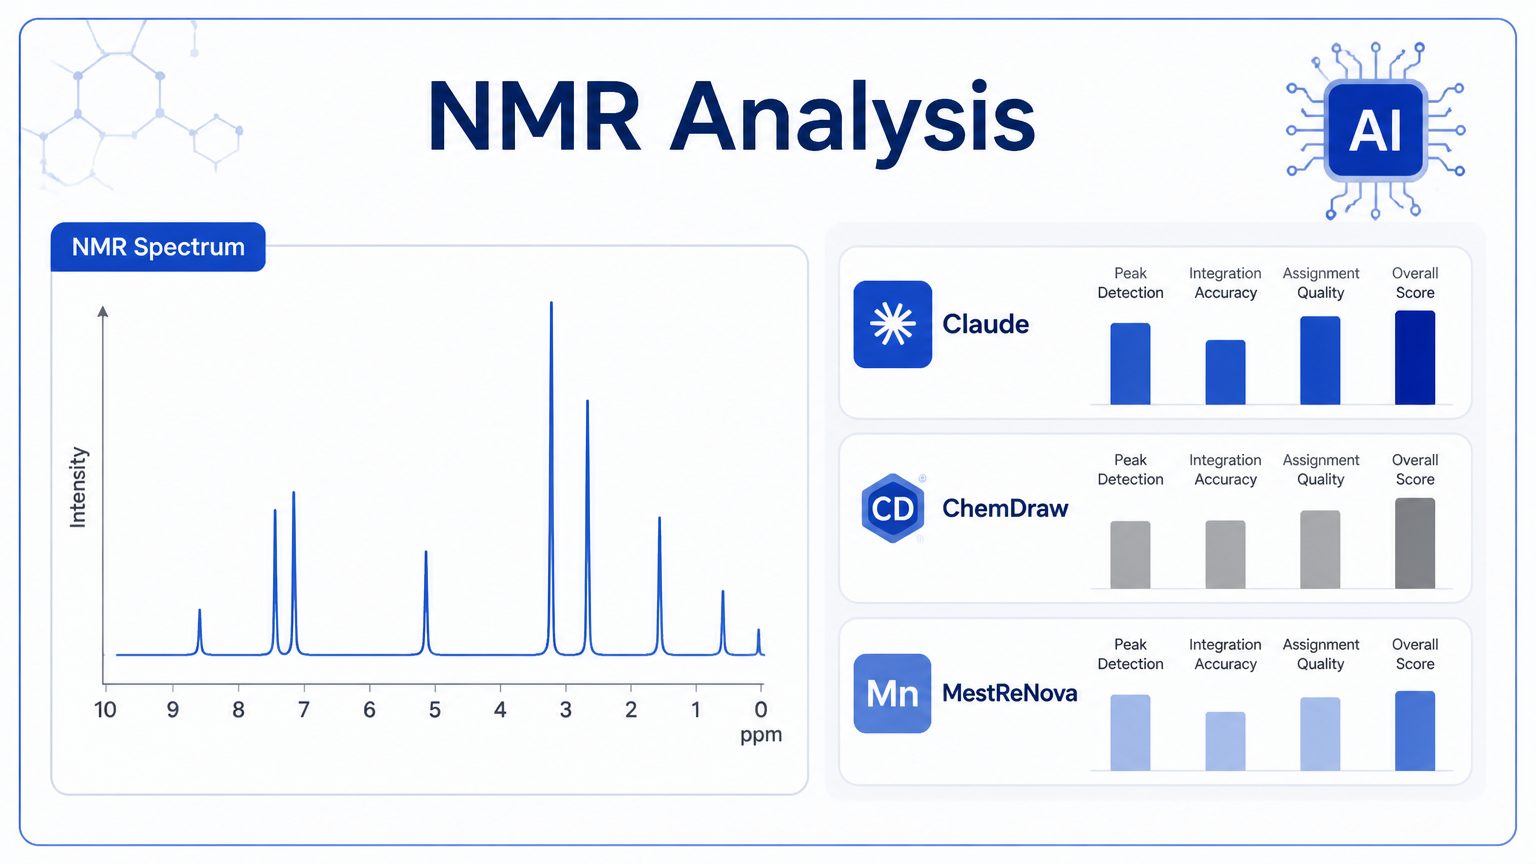
Anthropicが2026年6月5日、化学研究における人工知能活用の取り組みとして、NMR(核磁気共鳴)スペクトル解析に関するホワイトペーパーを公開しました。本稿では、Claude各モデルが専用ソフトウェアとどのように比較されたか、その結果と今後の展望について解説します。
参考記事
- タイトル: Making Claude a chemist
- 著者: David Kamber(Anthropic chemist)
- 発行元: Anthropic
- 発行日: 2026年6月5日
- URL: https://www.anthropic.com/research/making-claude-a-chemist
関連記事
要点
- Claude Opus 4.7は¹H NMR予測の平均誤差±0.079 ppmを記録し、化学者が許容する±0.20 ppmの半分以下を達成した
- ¹³C NMR予測ではOpus 4.7とMestReNovaが実質同等の精度で、ChemDrawを上回った
- 化学構造を確定する「逆解析(構造解明)」タスクでは、単純な8分子すべてを全試行で正解、複雑な7分子でも大半を正解した
- ピーク形状と副ピーク間隔の予測では、Claude 3モデル全体でChemDraw・MestReNovaを大きく上回る結果が出た
- Anthropicは今後、構造変換・反応予測・合成経路設計・化学文献理解の4領域でClaudeの化学能力をさらに拡張する方針を示した
詳細解説
なぜ化学にAIが求められるのか
化学者の日常業務は、手書きの構造式・装置の読み取り値・データベースの検索文字列・特許や論文の専門表記など、多様な表現形式の間を絶えず行き来することで成り立っています。同じ化学的情報でも表現が変わるたびに、熟練した読み解きが必要になります。
Anthropicによれば、こうした「表現間の翻訳作業」は膨大な時間を消費するにもかかわらず、スケールさせることが難しい領域です。化学物質の登録機関であるCASは2億9,000万種超の物質を収録しており、毎日約1万5,000件が追加されているとされています。AI技術はこの課題に対応できる可能性を持ちつつも、データの希少性・フォーマットの不統一・有料ジャーナルの壁といった障壁から、実用化は「将来の話」とされてきました。
ただし、今日のフロンティアモデルはマルチモーダル対応と明示的な推論能力を備えており、事前にキュレーションされたデータベースに頼らなくても、論文の図や手書きスケッチから直接化学構造を読み取れるようになっています。この変化が、従来は困難だった問題を扱えるようにしていると考えられます。
NMR予測の評価設計
NMR(Nuclear Magnetic Resonance)分光法は、化学者が分子構造を決定するために使う最も重要な手法の一つです。分子に磁場をかけると、各原子がそれぞれ固有の位置(化学シフト、単位はppm)でシグナルを示します。化学者はこのスペクトルを読むことで、どの位置にどの原子があるかを特定します。
Anthropicの化学者David Kamberが設計した評価では、訓練データ汚染を避けるためにモデルの訓練カットオフ後に公開されたChemRxivプレプリントから20化合物を選定しました。構造ファミリーを4種類(各5化合物)に分け、それぞれが異なるNMR的課題を含むよう設計されています。評価に使われた既存ソフトは、ChemDraw(化学者が最も広く使う構造作図・予測ソフト)とMestReNova(NMR解析の専門ソフト)です。
入力にはSMILES(Small Molecule Line Entry System)と呼ばれる、分子構造を1行のテキストで表す化学情報の標準表記を使用しました。各Claudeモデルは1化合物あたり3回試行し、平均値を算出。ChemDrawとMestReNovaは同じ入力に対して常に同一の結果を返すため、各1回のみの測定となっています。
順方向予測(構造→スペクトル)の結果
Anthropicの発表によれば、¹H NMR(水素の化学シフト予測)でOpus 4.7は平均誤差±0.079 ppmを記録しました。これは化学者が「正解」とみなす許容幅±0.20 ppmの半分以下に収まる数値です。¹³C NMR(炭素の化学シフト予測)ではOpus 4.7(±1.37 ppm)とMestReNova(±1.48 ppm)が実質的に同等で、ChemDrawをわずかに上回りました。
特に目立った差異が出たのは、NHプロトン(窒素に結合した水素)の予測です。クロロピリダジン系化合物のNHプロトンは6.8〜7.9 ppmという狭い範囲に現れる、予測が難しいシグナルです。Opus 4.7はやや低めながら一貫した予測を示した一方、Sonnet 4.6は10〜13 ppmという実測値から大きく外れた範囲に予測を置きました。この結果はモデル間の性能差を端的に示しています。
さらに注目すべき点として、ピーク形状(スプリッティングパターン)と副ピーク間隔(結合定数、単位Hz)の予測精度があります。化学者はピーク位置だけでなく形状からも構造情報を読み取るため、この精度は実用上重要です。Anthropicによれば、Claude全3モデルが副ピーク間隔を0.5 Hz以内で予測した割合は約80%だったのに対し、ChemDrawとMestReNovaは26〜35%にとどまりました。
逆方向予測(スペクトル→構造)の結果
既存のNMRソフトが対応していない「逆解析」、つまりスペクトルから分子構造を推定するタスクでも評価が実施されました。これは化学者がゼロから実施する最も労力のかかる作業の一つです。
Opus 4.7に対して15問の構造解明課題が出されました。8問は単純な構造(単環または二断片分子)で、分子式とスペクトルのみを与えた条件での挑戦です。7問はより複雑な構造(縮合環・スピロ環など)で、出発原料のSMILESをヒントとして追加提供しました。
Anthropicの発表では、単純な8問はすべて3回の試行すべてで正解。複雑な7問では4問が全3回で正解、残りの3問のうち2問で3回中2回の正解という結果でした。現行の専用構造解明ソフトは2D NMR(より多くの情報量を持つ二次元スペクトル)を必要とするのが一般的ですが、Claudeは化学者がチャットに貼り付ける高分解能質量スペクトルと1D NMRのピークリストだけからこれを実現しており、専用ソフトのセットアップも不要です。
評価の限界と今後の展開
本評価にはいくつかの限界があることも、Anthropicは明示しています。評価対象が20〜15化合物と小規模であること、足場クラスが4種類に限られること、2D NMR実験や立体化学が評価範囲外であること、使用溶媒がDMSO-d₆・CDCl₃・D₂Oの3種類のみであることなどが挙げられています。理想的には数百化合物・20〜30クラスでの検証が望ましいと考えられます。
Anthropicは今後の強化領域として4つを挙げています。①化学構造の読み取りと変換、②反応予測と合成経路設計(レトロシンセシス)、③反応機構の理解と説明、④化学文献の読解です。中でも合成経路設計(レトロシンセシス)は、AI活用の期待が長年語られながらも普及が進まなかった領域として知られています。現場の化学者に実際に使われるツールへと発展できるかが、今後の注目点だと思います。
まとめ
Anthropicが公開したNMR分析の評価結果は、汎用モデルが専用化学ソフトに匹敵し、一部では上回ることを示した点で注目に値します。化学AIの実用化に関心のある方は、GoogleのAI科学ツール「ERA」に関する解説もあわせてご覧いただければと思います。