はじめに
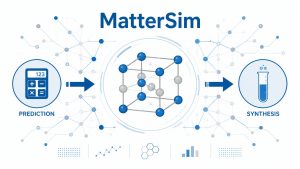
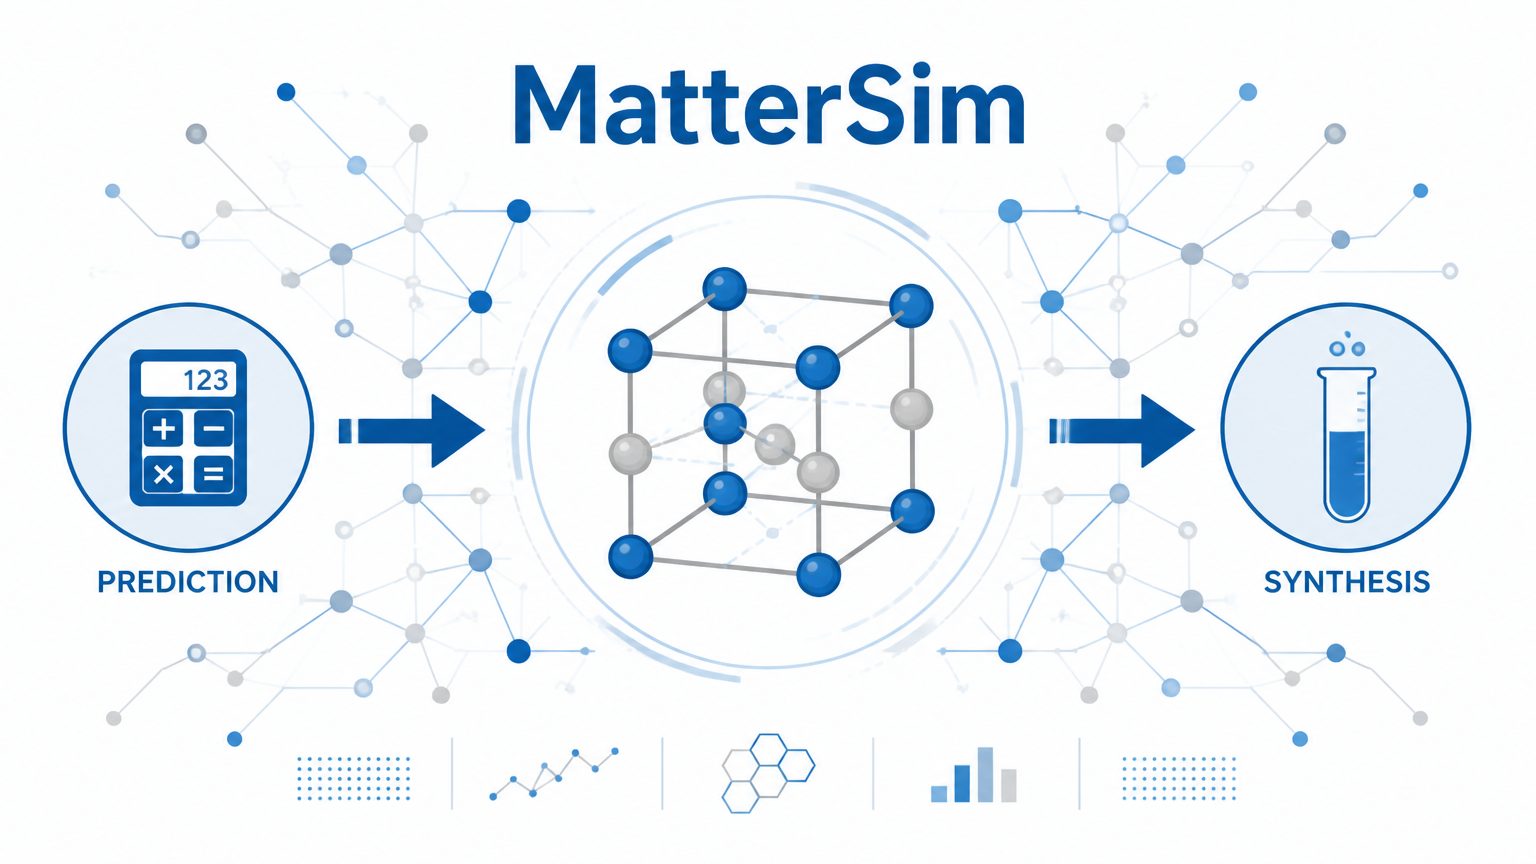
Microsoftが2026年5月12日、材料科学向けAI基盤モデル「MatterSim」の最新アップデートを発表しました。AIが予測した高熱伝導材料の実験合成への成功、推論速度の3〜5倍改善、そして複合的な材料特性を同時に予測できる新モデル「MatterSim-MT」の公開という3つの前進が主な内容です。
参考記事
- タイトル: Advancing AI for materials with MatterSim: experimental synthesis, faster simulation, and multi-task models
- 著者: Andrew Fowler, Claudio Zeni, Daniel Zügner, Fabian Thiemann, Han Yang, Robert Pinsler, Shoko Ueda, Kenji Takeda(Microsoft Research)
- 発行元: Microsoft Research
- 発行日: 2026年5月12日
- URL: https://www.microsoft.com/en-us/research/blog/advancing-ai-for-materials-with-mattersim-experimental-synthesis-faster-simulation-and-multi-task-models/
関連記事
要点
- MatterSim-v1を用いて24万件超の候補材料をスクリーニングし、高熱伝導体として特定した正方晶リン化タンタル(TaP)の実験合成に成功、熱伝導率152 W/m/Kを計測した
- MatterSim-v1の推論速度を3〜5倍に高速化し、複数GPU対応のLAMMPS連携によって大規模シミュレーションへの対応も実現した
- 新モデル「MatterSim-MT」は89元素・3,500万件超の第一原理ラベル付き構造データで事前学習されたマルチタスク基盤モデルであり、エネルギー・力・応力に加えてバーダー電荷・磁気モーメント・誘電率なども同時予測できる
- 振動分光・強誘電体スイッチング・電気化学酸化還元の3つのケーススタディで複合現象のシミュレーション能力を実証した
詳細解説
背景:AIが加速する材料開発
材料科学は半導体・エネルギー貯蔵・宇宙航空など幅広い技術革新の基盤を担いますが、有望な新素材を見つけるまでの開発サイクルは依然として長く、コストも大きな課題です。精密な計算手法である第一原理シミュレーション(量子力学の法則から出発して材料の性質を予測する手法)は高精度ですが、1構造の計算に数時間から数日かかることも珍しくありません。
これに対し、機械学習ポテンシャル(Machine Learning Interatomic Potential: MLIP)は、第一原理計算の精度を保ちながら計算速度を数桁高速化できる技術です。MicrosoftのオープンソースモデルMatterSim-v1は、現実的な温度・圧力条件下での材料シミュレーションが可能な点で材料科学コミュニティから注目されてきました。今回のアップデートでは、実験的検証・性能改善・新モデルリリースという3方向の前進が同時に発表されています。
実験合成の実証:計算予測から実物へ
今回の発表の中で特に注目したいのが、AIによる計算予測が実際の実験合成へとつながった点です。
MicrosoftはUT Dallas・イリノイ大学アーバナ・シャンペーン校・UC Davisと共同で、MatterSim-v1を使って24万件超の候補材料を熱伝導率の観点からスクリーニングしました。その結果として有望候補に浮かび上がったのが、正方晶リン化タンタル(TaP)です。UT Dallasでの実験合成とその後のイリノイ大学での熱伝導率計測の結果、152 W/m/Kという値が得られました。これはシリコン(約150 W/m/K)に近い水準です。
Microsoftによれば、正方晶TaP自体の合成は先行例があるものの、熱伝導体として注目されたのは今回が初めてとのこと。UT DallasのBing Lv教授は「MatterSimはこれまでで最大の計算熱伝導率データベースを生成しており、これまで以上に広い材料空間の探索が可能になった」とコメントしています。UC DavisのDavide Donadio教授も、この規模のスクリーニングは従来手法では「完全に手が届かなかった」と評価しています。
大規模な計算スクリーニングと実験検証をつなぐフローが実証されたことは、AI材料科学が実用段階へ近づいている重要なステップだと考えられます。
推論速度の大幅改善
MicrosoftはMatterSim-v1の推論速度も大幅に改善しています。グラフ構築の高速化・AOT(Ahead-of-Time)コンパイル・原子表現変換の削減を組み合わせた結果、5Mパラメータモデル(MatterSim-v1.0.0-5M)では約3倍、1Mパラメータモデル(MatterSim-v1.0.0-1M)では約5倍の推論高速化が実現されました。
さらに、分子動力学シミュレーション分野で広く利用されているLAMMPS(Large-scale Atomic/Massively Parallel Simulator)ソフトウェアパッケージへの統合も実施されました。研究者は既存のワークフローにMatterSimを組み込みやすくなり、複数GPUを使ったスケールアウトも可能になっています。
新モデルMatterSim-MT:複合特性の同時予測
今回のもう一つの主要な発表が、マルチタスク(MT)基盤モデル「MatterSim-MT」の公開です。従来のMatterSim-v1がポテンシャルエネルギー面(エネルギー・力・応力)に特化していたのに対し、MatterSim-MTは複数の材料特性を同時に予測できる設計になっています。
89元素・温度5,000 K・圧力1,000 GPaの範囲をカバーする3,500万件超の第一原理ラベル付き構造データで事前学習し、バーダー電荷(原子上の電荷分布)・磁気モーメント・ボルン有効電荷・誘電率テンソルなどを追加でファインチューニングしています。
Microsoftはこのモデルの能力を3つのケーススタディで実証しています。
振動分光: 高パワーエレクトロニクスで使われる炭化ケイ素(3c-SiC)を極高圧下でシミュレートし、縦光学(LO)・横光学(TO)フォノンモード分裂を予測しました。実験値との差はわずか0.03 THz(テラヘルツ)に収まっています。
強誘電体スイッチング: チタン酸バリウム(BaTiO3)に外部電場を印加した際の分極反転挙動を再現しました。予測した自発分極(38 μC/cm²)は実験値(26 μC/cm²)とやや差があるものの、有限温度効果を含むヒステリシス曲線の定性的な挙動は適切に再現されています。
電気化学酸化還元: 次世代電池の有望候補であるリチウムリッチ遷移金属酸化物(Li1.2-xMn0.8O2)の充電過程をシミュレートし、マンガン由来から酸素原子由来への電子供与の移行(カチオン→アニオン酸化還元遷移)とO2分子の形成が再現されました。電池材料専用の追加訓練なしにこの複雑な挙動が自然に現れた点は注目に値すると思います。
Microsoftはさらに、MatterSim-MTがデータ量・パラメータ数のスケールアップとともに性能向上すること、より高精度な理論水準へのファインチューニングが効率的に行えること、アクティブラーニングによる新規システムへの拡張が可能であることも示しています。
まとめ
MicrosoftのMatterSimは今回、計算スクリーニングから実験合成という「閉ループ」の実証、推論速度の3〜5倍改善、マルチタスク基盤モデルMatterSim-MTの公開という3つの前進を同時に示しました。AI材料科学が実験現場と接続しつつある動向として引き続き注目したいと思います。AIが科学研究を広く加速するトレンドについては、GoogleのERAの事例でも整理していますので、あわせてご覧いただければと思います。